DeviceMed hat in Frankfurt den ersten Treffpunkt Medizintechnik ausgerichtet – mehr als 190 Fachleute nahmen teil. Drei Themenforen sowie 16 Partner und Aussteller zeigten eine Branche mit großer technischer Stärke und Aufgaben, die enger ineinandergreifen. KI, Digitalisierung, Cybersicherheit, Regulatorik, Werkstoffe und Fertigung bestimmten den Tag.
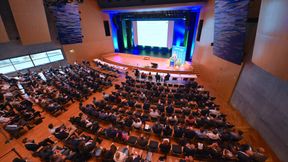
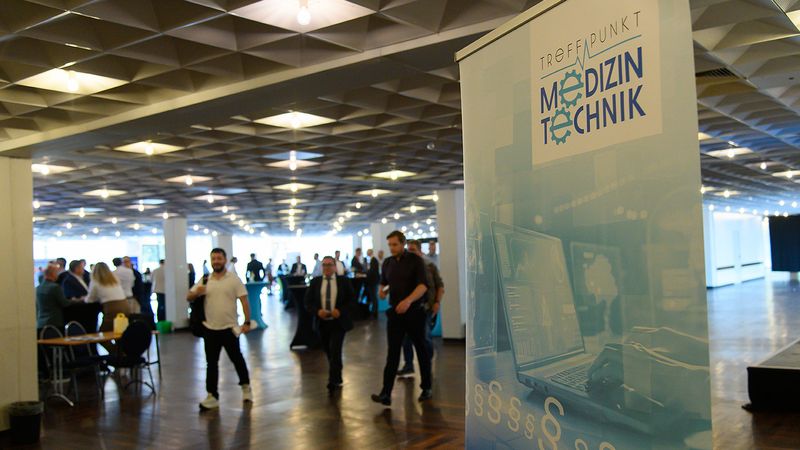
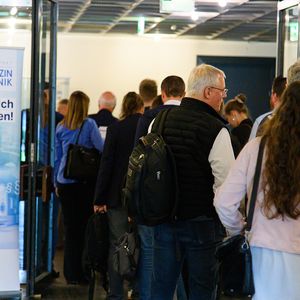
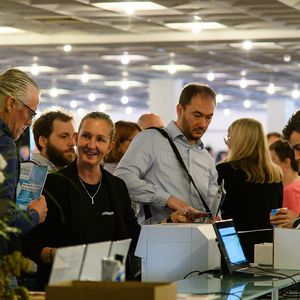
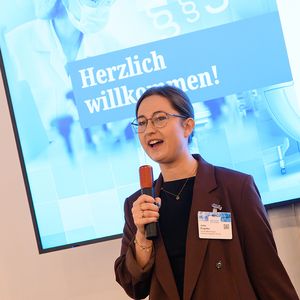
Am 17. September fand zum ersten Mal der Treffpunkt Medizintechnik von DeviceMed in Frankfurt statt.
(Bild: Stefan Stark/Koala Agentur)
Was beschäftigt die Medizintechnik-Branche im Herbst 2026 wirklich? Die Besucherinnen und Besucher der drei Themenforen des ersten Treffpunkts Medizintechnik in Frankfurt erhielten darauf viele Antworten. Das Spektrum im Vortragsprogramm war entsprechend vielgestaltig. Die Themen erstreckten sich von Schweizer Mikromechanik über keramischen 3D-Druck, automatisierte Fertigung und vernetzte Medizinprodukte bis hin zu KI-Agenten, Qualitätsmanagement, Regulatorik und Cybersicherheit. Je länger der Tag dauerte, desto deutlicher kristallisierte sich heraus: All diese Themen lassen sich kaum noch sauber voneinander abgrenzen, sondern zeigen deutliche Überschneidungen. Parallel zu den Vorträgen bot die Fachausstellung Raum, die angesprochenen Fragen im persönlichen Gespräch mit Anbietern und Fachkollegen weiterzuführen.
Wer ein vernetztes Medizinprodukt entwickelt, landet schnell bei Datenarchitektur, Cybersicherheit und regulatorischen Anforderungen. Wer einen Werkstoff auswählt oder einen Fertigungsprozess plant, muss Biokompatibilität, Validierung und Dokumentation mitdenken. Wer KI in Entwicklung oder Qualitätsmanagement einsetzen will, braucht nicht nur leistungsfähige Modelle, sondern verlässliche Daten, beherrschte Prozesse und klare Verantwortlichkeiten. Darin lag der stärkste Eindruck des Tages: Der Medizintechnik fehlt es nicht an technischen Möglichkeiten. Die anspruchsvollere Aufgabe besteht darin, Technik, Daten, regulatorisches Wissen und die beteiligten Fachdisziplinen so zusammenzubringen, dass daraus sichere, zulassungsfähige und wirtschaftlich herstellbare Produkte entstehen.
In Frankfurt trafen sich Fachleute einer gewichtigen Branche. Medizintechnik ist alles andere als eine Nische. Dahinter steht eine wirtschaftlich bedeutende und international stark verflochtene Branche. Die deutsche Medizintechnik zählte im Jahr 2024 nach Angaben des BV-Med rund 212.100 Beschäftigte. Die amtliche Wirtschaftsstatistik erfasste im selben Jahr 1.508 Hersteller mit mehr als 20 Beschäftigten und einem Umsatz von über 41 Milliarden Euro. Einschließlich Kleinstunternehmen veranschlagt der Verband den Branchenumsatz auf mehr als 55 Milliarden Euro. 68 Prozent des Umsatzes werden im Ausland erzielt, 93 Prozent der Unternehmen haben weniger als 250 Mitarbeiter. Durchschnittlich rund acht Prozent des Umsatzes fließen in Forschung und Entwicklung [1].
Diese Mischung aus Mittelstand, Spezialisierung und hoher Exportquote prägt die Branche. Kaum ein Hersteller kann sämtliche Kompetenzen von der Werkstoffauswahl über Konstruktion, Elektronik, Software und Fertigung bis zu Prüfung, klinischer Bewertung, Qualitätsmanagement und Marktzugang im eigenen Haus vorhalten.
Medizintechnik entsteht arbeitsteilig. Hersteller brauchen spezialisierte Zulieferer und Dienstleister, die verstehen, welche technischen, regulatorischen und wirtschaftlichen Aufgaben ihre Kunden tatsächlich zu lösen haben. Eben an dieser Stelle setzt der von DeviceMed initiierte Treffpunkt Medizintechnik an: Drei Themenforen und die Fachausstellung bringen unterschiedliche Teile dieser Wertschöpfungskette an einem Tag zusammen.
Digitalisierung beginnt bei den Daten
Digitalisierung gehörte zu den großen Themen des Treffens. Gemeint ist damit längst nicht mehr nur, Papier durch elektronische Dokumente zu ersetzen. Lukas Vogler vom MDKU Medical Device Knowledge Units e. V. stellte den Übergang von dokumentenbasierten Entwicklungs- und Qualitätsprozessen zu strukturierten, miteinander verknüpften Datenmodellen in den Mittelpunkt. Anforderungen und ihre Umsetzung sollen sich über den gesamten Produktlebenszyklus zurückverfolgen lassen. Ingmar Thiemann von Avasis Solutions übertrug denselben Gedanken auf regulatorische Informationen: Gesetze, Normen und Leitlinien, Änderungen und daraus abgeleitete Anforderungen sollen digital verwaltet und bis in Qualitätsmanagement und Produktentwicklung verfolgt werden können.
Stand: 08.12.2025
Es ist für uns eine Selbstverständlichkeit, dass wir verantwortungsvoll mit Ihren personenbezogenen Daten umgehen. Sofern wir personenbezogene Daten von Ihnen erheben, verarbeiten wir diese unter Beachtung der geltenden Datenschutzvorschriften. Detaillierte Informationen finden Sie in unserer Datenschutzerklärung.
Einwilligung in die Verwendung von Daten zu Werbezwecken
Ich bin damit einverstanden, dass die Vogel Communications Group GmbH & Co. KG, Max-Planckstr. 7-9, 97082 Würzburg einschließlich aller mit ihr im Sinne der §§ 15 ff. AktG verbundenen Unternehmen (im weiteren: Vogel Communications Group) meine E-Mail-Adresse für die Zusendung von redaktionellen Newslettern nutzt. Auflistungen der jeweils zugehörigen Unternehmen können hier abgerufen werden.
Der Newsletterinhalt erstreckt sich dabei auf Produkte und Dienstleistungen aller zuvor genannten Unternehmen, darunter beispielsweise Fachzeitschriften und Fachbücher, Veranstaltungen und Messen sowie veranstaltungsbezogene Produkte und Dienstleistungen, Print- und Digital-Mediaangebote und Services wie weitere (redaktionelle) Newsletter, Gewinnspiele, Lead-Kampagnen, Marktforschung im Online- und Offline-Bereich, fachspezifische Webportale und E-Learning-Angebote. Wenn auch meine persönliche Telefonnummer erhoben wurde, darf diese für die Unterbreitung von Angeboten der vorgenannten Produkte und Dienstleistungen der vorgenannten Unternehmen und Marktforschung genutzt werden.
Meine Einwilligung umfasst zudem die Verarbeitung meiner E-Mail-Adresse und Telefonnummer für den Datenabgleich zu Marketingzwecken mit ausgewählten Werbepartnern wie z.B. LinkedIN, Google und Meta. Hierfür darf die Vogel Communications Group die genannten Daten gehasht an Werbepartner übermitteln, die diese Daten dann nutzen, um feststellen zu können, ob ich ebenfalls Mitglied auf den besagten Werbepartnerportalen bin. Die Vogel Communications Group nutzt diese Funktion zu Zwecken des Retargeting (Upselling, Crossselling und Kundenbindung), der Generierung von sog. Lookalike Audiences zur Neukundengewinnung und als Ausschlussgrundlage für laufende Werbekampagnen. Weitere Informationen kann ich dem Abschnitt „Datenabgleich zu Marketingzwecken“ in der Datenschutzerklärung entnehmen.
Falls ich im Internet auf Portalen der Vogel Communications Group einschließlich deren mit ihr im Sinne der §§ 15 ff. AktG verbundenen Unternehmen geschützte Inhalte abrufe, muss ich mich mit weiteren Daten für den Zugang zu diesen Inhalten registrieren. Im Gegenzug für diesen gebührenlosen Zugang zu redaktionellen Inhalten dürfen meine Daten im Sinne dieser Einwilligung für die hier genannten Zwecke verwendet werden. Dies gilt nicht für den Datenabgleich zu Marketingzwecken.
Recht auf Widerruf
Mir ist bewusst, dass ich diese Einwilligung jederzeit für die Zukunft widerrufen kann. Durch meinen Widerruf wird die Rechtmäßigkeit der aufgrund meiner Einwilligung bis zum Widerruf erfolgten Verarbeitung nicht berührt. Um meinen Widerruf zu erklären, kann ich als eine Möglichkeit das unter https://contact.vogel.de abrufbare Kontaktformular nutzen. Sofern ich einzelne von mir abonnierte Newsletter nicht mehr erhalten möchte, kann ich darüber hinaus auch den am Ende eines Newsletters eingebundenen Abmeldelink anklicken. Weitere Informationen zu meinem Widerrufsrecht und dessen Ausübung sowie zu den Folgen meines Widerrufs finde ich in der Datenschutzerklärung, Abschnitt Redaktionelle Newsletter.
Das verspricht nicht allein weniger Verwaltungsarbeit. Strukturierte Informationen lassen sich wiederverwenden, Änderungen früher erkennen und Beziehungen zwischen Anforderung, Konstruktion, Risiko und Nachweis besser nachvollziehen. Probleme können sichtbar werden, bevor sie spät im Entwicklungsprozess kostspielige Änderungen auslösen.
Dass die Branche gerade jetzt darüber spricht, ist kein Zufall. Seit dem 28. Mai 2026 ist die Nutzung der ersten vier Module der europäischen Medizinproduktedatenbank EUDAMED je nach Rolle des jeweiligen Akteurs verpflichtend: Akteursregistrierung, UDI-/Produktregistrierung, Benannte Stellen und Bescheinigungen sowie Marktüberwachung [2].
Nur fünf Tage vor dem Treffen war ein weiterer Stichtag erreicht worden. Der EU Data Act gilt seit dem 12. September 2025; die Vorgabe aus Artikel 3 Absatz 1 erfasst vernetzte Produkte und zugehörige Dienste, die nach dem 12. September 2026 in Verkehr gebracht werden. Produkt- und Dienstdaten einschließlich der zu ihrer Interpretation erforderlichen Metadaten müssen grundsätzlich leicht, sicher, kostenlos, umfassend, strukturiert, in einem gängigen Format und maschinenlesbar zugänglich angelegt sein [3].
Vor diesem Hintergrund bekam der Vortrag von Peter Hartung von M&M Software über das Medizinprodukt als „System-of-Systems“, also als Verbund miteinander vernetzter Systeme, eine konkrete Bedeutung. Eingebettete Software, Cloud-Dienste, Anwendungen, Datenanalyse und KI wachsen zusammen. Architekturentscheidungen werden damit unmittelbar zu regulatorischen Entscheidungen.
KI verlässt die Versuchsstufe
Auch der Umgang mit künstlicher Intelligenz wirkte in Frankfurt auffallend nüchtern. Die Frage lautete nicht mehr nur: Was kann KI? Interessanter war: Unter welchen Bedingungen lässt sie sich sinnvoll in regulierte Entwicklungs- und Qualitätsprozesse einbinden?
Lamborghini Sotelo von Corscience zeigte am Beispiel eines automatisierten externen Defibrillators einen Entwicklungsablauf mit mehreren spezialisierten KI-Agenten. Sie sollen Anforderungen ordnen, technische Spezifikationen vorbereiten und Aufgaben in Software, Hardware, Mechanik, Risikoanalyse und regulatorischer Bewertung unterstützen. Die menschliche Prüfung bleibt Bestandteil des Verfahrens.
Volker Klügl von IPP Dr. Klügl setzte an einer anderen Stelle an. KI könne im Qualitätsmanagement und in Regulatory Affairs bereits bei Abweichungsanalysen, Prüfungen oder der Suche nach Inkonsistenzen und fehlenden Inhalten helfen. Voraussetzung seien widerspruchsfreie Prozesse, klare Rollen und definierte Ein- und Ausgabebeziehungen.
Nicht allein die Leistungsfähigkeit eines KI-Modells entscheidet damit über seinen Nutzen im Unternehmen. Mindestens ebenso wichtig sind die Qualität der zugrunde liegenden Daten, die Prüfbarkeit der Ergebnisse und die Einbindung in beherrschte Entwicklungs- und Qualitätsprozesse.
Gleichzeitig bleibt der regulatorische Rahmen anspruchsvoll. Die europäische KI-Verordnung ist seit dem 2. August 2026 grundsätzlich anwendbar. Für Hochrisiko-KI-Systeme nach Artikel 6 Absatz 1 greifen wesentliche Pflichten nach der Änderung durch die Verordnung (EU) 2026/1744 jedoch erst ab dem 2. August 2028. Dazu können KI-Systeme gehören, die selbst Medizinprodukte sind oder als Sicherheitskomponenten von Medizinprodukten eingesetzt werden und einer Konformitätsbewertung durch eine unabhängige Stelle unterliegen. MDR und IVDR verbleiben in Anhang I Abschnitt A der KI-Verordnung [4].
Die seit Juli 2026 geltende Digital-Omnibus-Verordnung eröffnet zugleich die Möglichkeit, Überschneidungen mit sektoralen Produktvorschriften zu verringern. Die EU-Kommission muss bis zum 2. August 2027 durch delegierte Rechtsakte festlegen, für welche Hochrisiko-KI-Systeme einzelne Pflichten aus den Artikeln 9 bis 15 und 17 bis 25 begrenzt werden können, sofern das einschlägige Unionsrecht ein gleichwertiges oder höheres Schutzniveau gewährleistet [4].
Parallel dazu läuft das Gesetzgebungsverfahren zur Reform von MDR und IVDR weiter. Der Kommissionsvorschlag COM(2025) 1023 sieht vor, beide Verordnungen in Anhang I der KI-Verordnung von Abschnitt A nach Abschnitt B zu verschieben. Damit würden KI-Systeme in entsprechend regulierten Medizinprodukten stärker über das sektorale Medizinprodukterecht erfasst. Über diesen Teil des Vorschlags ist noch nicht abschließend entschieden [5,6].
Für Hersteller ergibt sich daraus eine doppelte Aufgabe: Sie müssen klären, wo KI in Entwicklung und Qualitätsmanagement einen belastbaren Nutzen bringt, und zugleich verfolgen, wie sich das Zusammenspiel von KI-Verordnung, MDR und IVDR weiterentwickelt.
Cybersicherheit wird zur Langzeitaufgabe
Wie eng technische und organisatorische Fragen inzwischen miteinander verbunden sind, zeigte sich besonders anschaulich beim Thema Cybersicherheit. Mario Salhofer von Ginzingerelectronic systems stellte die zeitliche Dimension in den Mittelpunkt. Ein elektronisches Medizinprodukt kann 10 bis 15 Jahre betrieben werden. Softwarebestandteile, elektronische Komponenten, Unterstützungszeiträume der Lieferanten und Bedrohungslagen verändern sich dagegen wesentlich schneller.
Wird Jahre nach der Zulassung eine neue Schwachstelle bekannt, muss der Hersteller möglichst rasch feststellen können, welche Geräte betroffen sind. Dafür braucht er unter anderem Kenntnis der eingesetzten Softwarebestandteile, eine gepflegte Software-Stückliste, kurz SBOM, und belastbare Möglichkeiten für Aktualisierungen. Zugleich können elektronische Komponenten während der Lebensdauer eines Gerätes abgekündigt werden.
Auch andere Beiträge griffen diese Fragen auf. Martin Neumann von Infoteam Software beschäftigte sich mit Zero-Trust-Architekturen für vernetzte Medizinprodukte. Martin Rümke und Dirk Müller von StingOrg zeigten, wie sich Cybersicherheit in bestehende Qualitätsprozesse einbinden lässt. Die gemeinsame Botschaft war deutlich: Sicherheit beginnt bei Architektur und Entwicklung und endet nicht mit dem Inverkehrbringen.
Regulatorisches Wissen wandert nach vorn
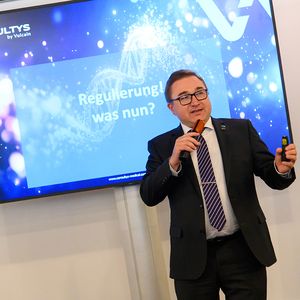
Stefan Bolleininger von Consultys medical hatte dem Tag in seiner Keynote eine bewusst zugespitzte These vorangestellt: Nicht die Regulierung sei der eigentliche Innovationskiller, sondern schlechte Prozesse. Fragmentierte Abläufe, unklare Verantwortlichkeiten sowie isolierte Daten und Dokumentation seien ein wesentlicher Teil des Problems. Compliance und Entwicklungsgeschwindigkeit, ist Bolleininger überzeugt, müssten keine Gegensätze sein.
Dass dieser Gedanke viele Facetten hat, zeigten die folgenden Vorträge. Tanja Domke beschäftigte sich mit dem Zusammenspiel von klinischer Bewertung und biologischer Sicherheit nach ISO 10993. Amko Groeneveld von Novineon CRO verband klinische Bewertung, Daten aus der Marktbeobachtung und Risikomanagement. Frank Stein diskutierte die Verknüpfung von ISO 13485, ISO 27001 und Anforderungen an KI-Systeme.
Auch die Unternehmensorganisation selbst stand auf dem Prüfstand. Andy Buchmann und Holger Ranft-Rößler von Cosmo Consult behandelten die Standardisierung von ERP-Projekten in der Medizintechnik; Jens Fröhlich von Kumavision zeigte, wie sich Digitalisierung, KI und regulatorische Anforderungen in einer Unternehmenssoftware zusammenführen lassen.
Die entscheidende Frage lautet deshalb weniger, ob Regulierung viel oder wenig Arbeit verursacht. Wichtiger ist, wann das erforderliche Wissen in die Entwicklung einfließt. Werden Anforderungen an Sicherheit, Werkstoffe, Daten oder klinische Nachweise erst spät berücksichtigt, steigt das Risiko aufwendiger Änderungen. Früh eingebunden kann Regulatory Affairs technische Entscheidungen dagegen absichern und Entwicklungswege strukturieren.
Dass auch der regulatorische Rahmen selbst nicht als unveränderlich gilt, zeigt die europäische Diskussion. Die EU-Kommission hat im Dezember 2025 einen Reformvorschlag vorgelegt, der MDR und IVDR vereinfachen und regulatorische Belastungen verringern soll. Das Gesetzgebungsverfahren läuft [5,6].
Technisches Können bleibt das Fundament
Bei aller Aufmerksamkeit für Daten, KI und Regulatorik erinnerte das Themenforum Fertigung und Konstruktion daran, worauf die Branche aufbauen kann. Roger Ayer von Laubscher Präzision führte vor, wie Wissen aus der Schweizer Uhrenindustrie für medizintechnische Mikrobauteile genutzt werden kann. Matthias Gindele berichtete über eine automatisierte Montagelinie für den Rund-um-die-Uhr-Betrieb. Weitere Beiträge behandelten Lasertechnik, keramischen 3D-Druck, neue Thermoplaste vor dem Hintergrund der PFAS-Regulierung, UDI-Kennzeichnung, elektromagnetische Verträglichkeit, Reinigung und Oberflächenveredelung sowie Sterilverpackungen.
Im Themenforum Fertigung und Konstruktion des Treffpunkts Medizintechnik wurde eine der großen Stärken der Branche sichtbar: fundiertes Fachwissen in vielen technischen Disziplinen. Präzision im Mikrometerbereich, beherrschte Fertigungsprozesse, geeignete Werkstoffe und Automatisierung verschwinden keineswegs hinter den digitalen Themen. Sie bleiben Voraussetzung für funktionierende Medizinprodukte.
Nur steigen die Anforderungen an ihr Zusammenspiel. Hohe Präzision muss sich auch in der Serienfertigung zuverlässig reproduzieren lassen. Werkstoffe müssen neben ihren technischen Eigenschaften auch biologische und regulatorische Anforderungen erfüllen. Risiken der elektromagnetischen Verträglichkeit lassen sich besser in der Konzeptphase berücksichtigen als kurz vor der Zulassung. Ein UDI-Code erfüllt seinen Zweck nur zuverlässig, wenn Verpackungsmaterial, Druckverfahren und Verifizierung zusammenpassen.
Vom Vortrag ins Fachgespräch
Insgesamt waren 16 Partner und Aussteller vertreten. Gold-Partner waren Kumavision, KKS, Gindele, Laubscher Präzision, H27 Consulting Service und Medipack als „Medtech Force“. Als Partner traten Cosmo Consult, Ginzinger electronic systems, REA Elektronik und Sinto auf. Hinzu kamen als Aussteller ai6 Solutions, IPP Dr. Klügl (easy13485), Metecon, Novineon CRO, M&M Software und MKS.
Interessanter als die reine Namensliste ist die fachliche Spannweite dahinter. Präzisionsfertigung, Automatisierung, Reinigung, Verpackung, Elektronik, Kennzeichnung und additive Fertigung standen neben Unternehmenssoftware, Qualitätsmanagement, regulatorischer Beratung, klinischen Dienstleistungen und Softwareentwicklung. Mehrere der beteiligten Unternehmen waren zugleich im Vortragsprogramm vertreten. So ließ sich ein Thema aus einem Vortrag anschließend im persönlichen Gespräch vertiefen.
Unternehmen präsentieren bevorzugt Fragestellungen, für die sie selbst Leistungen anbieten. Das gehört zur Einordnung einer solchen Veranstaltung dazu. Gerade der direkte Austausch ermöglicht es aber, sofort nachzufragen, unterschiedliche Ansätze miteinander zu vergleichen und auf die eigene Aufgabenstellung zu beziehen.
Für Aussteller funktioniert das in die andere Richtung. Sie erfahren unmittelbar, mit welchen Problemen Entwickler, Produktionsverantwortliche, Qualitätsmanager oder Zulassungsspezialisten arbeiten. Aus einem Gespräch am Stand kann so mehr entstehen als ein Verkaufskontakt: ein Abgleich zwischen vorhandenem Angebot und tatsächlichem Bedarf.
Ein Treffpunkt für eine Branche in Bewegung
Das eine beherrschende Thema des Tages gab es nicht. Entscheidend war das Zusammenspiel von KI, Cybersicherheit, Regulatorik und Fertigungstechnologien. EUDAMED, EU Data Act und KI-Verordnung hatten 2026 konkrete neue Anwendungs- oder Umsetzungszeitpunkte erreicht, zugleich wird die Reform von MDR und IVDR vorangetrieben. Das Programm griff damit Fragen auf, mit denen Hersteller, Zulieferer und Dienstleister aktuell umgehen müssen.
Integration ist dafür ein passender Begriff, solange man ihn konkret versteht. Anforderungen gehören früh in die Konstruktion. Entwicklungsdaten sollten für Qualitätsmanagement und Regulatory Affairs nutzbar bleiben, Erkenntnisse aus klinischer Anwendung und Marktbeobachtung in das Risikomanagement zurückfließen. Software verlangt über lange Produktlebenszeiten hinweg Pflege und Absicherung. Und Menschen mit unterschiedlichen Fachsprachen sollten miteinander reden, bevor aus Schnittstellen Bruchstellen werden.
Mehr als 190 Fachleute nutzten die Premiere des Treffpunkts Medizintechnik, initiiert und ausgerichtet von DeviceMed. Hervorgehoben wurde sowohl das Wiedersehen mit bekannten Branchenkontakten als auch das Kennenlernen neuer Gesprächspartner. Ein Aussteller bezeichnete die Veranstaltung als Auftakt, der den Namen „Treffpunkt Medizintechnik“ verdiene; ein weiterer hob die drei parallelen Vortragsstränge ausdrücklich hervor.
Wer wissen wollte, wohin die Medizintechnik gerade steuert, bekam in Frankfurt viele Antworten – und mindestens ebenso viele neue Fragen mit auf den Heimweg. Das ist kein Mangel. Es zeigt vielmehr, wie eng Technik, Regulierung und Arbeitsteilung inzwischen zusammenhängen. Der erste Treffpunkt Medizintechnik hinterließ dabei weniger das Bild einer Industrie, die von immer neuen Anforderungen überrollt wird, als das einer Branche mitten in einer anspruchsvollen Weiterentwicklung. Technische Kompetenz ist vorhanden. Hinzu kommen leistungsfähigere digitale Werkzeuge und spezialisiertes Wissen in Qualitätsmanagement, Regulatorik, Produktpflege und Marktzugang.
Entscheidend wird sein, diese Fähigkeiten zusammenzubringen. Genau darin liegt auch das Potenzial eines dauerhaft etablierten Treffpunkts: Man erfährt nicht nur, welche Fragen die Medizintechnik beschäftigen. Man trifft Menschen, die an den Antworten arbeiten.
Der nächste Treffpunkt Medizintechnik ist für den 16. September 2027 angekündigt.
Neugierig geworden?
Bis zum 31. Oktober gibt es noch vergünstigte Blind-Tickets für den nächsten Treffpunkt Medizintechnik am 16. September 2027 in Frankfurt/Main.
Quellen
[1] Bundesverband Medizintechnologie e. V. Zahlen und Fakten zur MedTech-Branche [Internet]. Berlin: BVMed; 2026 [zitiert am 22.09.2026]. Verfügbar unter: https://www.bvmed.de/branche/zahlen-und-fakten [2] Europäische Kommission, Generaldirektion Gesundheit und Lebensmittelsicherheit. The EUDAMED four first modules will be mandatory to use as from 28 May 2026 [Internet]. Brüssel: Europäische Kommission; 27.11.2025 [zitiert am 22.09.2026]. Verfügbar unter: https://health.ec.europa.eu/latest-updates/eudamed-four-first-modules-will-be-mandatory-use-28-may-2026-2025-11-27_en [3] Europäisches Parlament, Rat der Europäischen Union. Verordnung (EU) 2023/2854 vom 13. Dezember 2023 über harmonisierte Vorschriften für einen fairen Datenzugang und eine faire Datennutzung sowie zur Änderung der Verordnung (EU) 2017/2394 und der Richtlinie (EU) 2020/1828 (Datenverordnung) [Internet]. ABl. L. 2023;2023/2854 [zitiert am 22.09.2026]. Verfügbar unter: https://eur-lex.europa.eu/eli/reg/2023/2854/oj?locale=de [4] Europäisches Parlament, Rat der Europäischen Union. Verordnung (EU) 2026/1744 vom 8. Juli 2026 zur Änderung der Verordnungen (EU) 2024/1689, (EU) 2018/1139 und (EU) 2023/1230 im Hinblick auf die Vereinfachung der Umsetzung harmonisierter Vorschriften für künstliche Intelligenz (Digital-Omnibus-Verordnung zur KI) [Internet]. ABl. L. 2026;2026/1744 [zitiert am 22.09.2026]. Verfügbar unter: https://eur-lex.europa.eu/eli/reg/2026/1744/oj?locale=de [5] Europäische Kommission. Vorschlag für eine Verordnung des Europäischen Parlaments und des Rates zur Änderung der Verordnungen (EU) 2017/745 und (EU) 2017/746 zwecks Vereinfachung der Vorschriften über Medizinprodukte und In-vitro-Diagnostika und Reduzierung des mit ihnen verbundenen Aufwands sowie zur Änderung der Verordnung (EU) 2022/123 hinsichtlich der Unterstützung der Expertengremien für Medizinprodukte durch die Europäische Arzneimittel-Agentur und zur Änderung der Verordnung (EU) 2024/1689 hinsichtlich der in ihrem Anhang I enthaltenen Liste der Harmonisierungsrechtsvorschriften der Union. COM(2025) 1023 final [Internet]. Straßburg: Europäische Kommission; 16.12.2025 [zitiert am 22.09.2026]. Verfügbar unter: https://eur-lex.europa.eu/legal-content/DE/TXT/?uri=CELEX:52025PC1023 [6] EUR-Lex. Verfahren 2025/0404/COD [Internet]. [zitiert am 22.09.2026]. Verfügbar unter: https://eur-lex.europa.eu/procedure/DE/2025_404