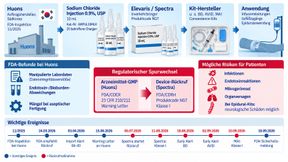
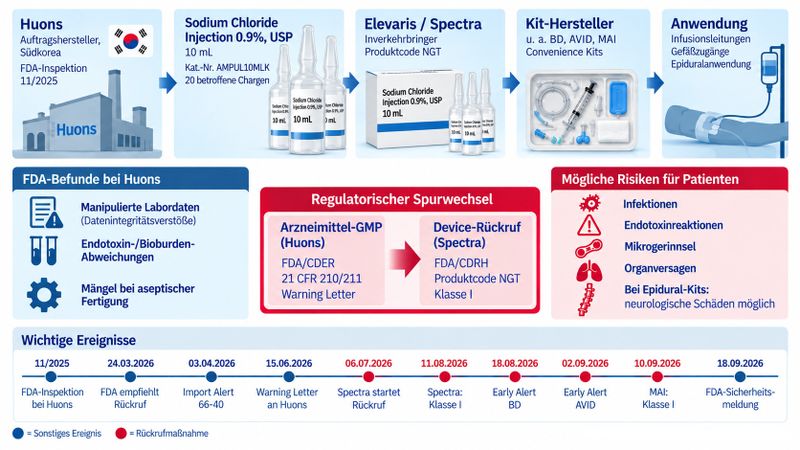
Die FDA hat den Rückruf bestimmter Kochsalz-Spülampullen der Elevaris-Tochter Spectra Medical Devices der höchsten Rückrufklasse zugeordnet. Die Kette beginnt beim südkoreanischen Auftragshersteller Huons und reicht bis in vorkonfektionierte Medizinprodukte-Kits.
Rückrufkaskade bei Kochsalz-Spülampullen: Aus GMP-Mängeln beim Auftragshersteller Huons wurde ein Klasse-I-Rückruf bei Spectra – mit Folgen bis in die Convenience Kits von BD, AVID und Medical Action Industries.
(Redaktion Devicemed, KI-generiert, nach FDA, Stand September 2026)
Die FDA hat den Rückruf bestimmter 10-ml-Ampullen mit 0,9-prozentiger Kochsalzlösung von Spectra Medical Devices als Klasse I eingestuft. Spectra leitete den Rückruf am 6. Juli 2026 ein; die FDA veröffentlichte die Klasse-I-Einstufung am 11. August und am 18. September eine Sicherheitsmeldung. Der Rückruf ist noch nicht abgeschlossen. Schwere Verletzungen oder Todesfälle waren bis zum 6. Juli nicht gemeldet worden [1, 2].
Betroffen ist das Produkt „Sodium Chloride Injection 0.9%, USP 10 mL“ mit der Katalognummer AMPUL10MLK und den Produktcodes 1510-1 für die Einzelampulle und 1510-2 für den Karton. Der Rückruf umfasst 20 Chargen: AB3005 bis AB3010, AB4001 bis AB4006 und AB5001 bis AB5008 [2].
Die Ampullen dienen zum Spülen von Infusionsleitungen und dauerhaft liegenden Gefäßzugängen. Bei beeinträchtigter Sterilität können Mikroorganismen, Endotoxine oder Fremdpartikel in den Kreislauf gelangen. Die FDA nennt Entzündungen, Infektionen, Mikrogerinnsel und Organversagen als mögliche Folgen [1].
Rückruf beginnt beim Hersteller
Gefertigt wurden die Ampullen bei Huons in Südkorea. Bei einer Inspektion im November 2025 stellte die FDA erhebliche Verstöße gegen die US-Vorschriften zur Guten Herstellungspraxis für Arzneimittel, 21 CFR 210 und 211, fest. Am 24. März 2026 empfahl sie den freiwilligen Rückruf aller noch haltbaren, für den US-Markt bestimmten Arzneimittelchargen des Werks. Huons erklärte sich am folgenden Tag mit dem Rückruf einverstanden und sagte außerdem zu, die Produktion für den US-Markt auszusetzen. Am 3. April setzte die FDA sämtliche Arzneimittel des Standorts auf Import Alert 66-40 [3].
Sterilität, Endotoxine und Fremdpartikel
Sterilität bedeutet die Abwesenheit vermehrungsfähiger Mikroorganismen. Endotoxine sind Bestandteile der äußeren Zellmembran gramnegativer Bakterien, die auch nach deren Absterben zurückbleiben können. Eine sterile Lösung ist deshalb nicht automatisch endotoxinfrei. Fremdpartikel können aus Ausgangsstoffen, Behältern oder dem Herstellungsprozess stammen. Ihre Kontrolle ist eine eigene Qualitätsanforderung.
Das Warning Letter vom 15. Juni nennt u. a. Verstöße gegen die Datenintegrität. Bei Untersuchungen eines Ansatzbehälters und seiner Transferleitung überschritt ein Lauf die Endotoxingrenze, ein weiterer zeigte eine erhebliche Bioburden, also mikrobielle Ausgangsbelastung. Laut FDA ließ der Teamleiter der Mikrobiologie bewachsene Platten verwerfen und Kamera-Zeitstempel manipulieren. Der Endotoxinbefund wurde weder dokumentiert noch untersucht; Seiten eines Laborbuchs waren entfernt und ersetzt worden [3].
Beanstandet wurde auch die aseptische Fertigung. Smoke Studies zeigten turbulente Luftströmungen an der Ampullenfülllinie. Die FDA beobachtete bei Eingriffen, dass Kopf und Oberkörper eines Bedieners vollständig im besonders reinen Grade-A-Bereich der aseptischen Abfüllung lagen. Dort blockierten sie den sogenannten First Air, also die ungestörte Reinluftströmung über kritischen Prozessstellen. Auch die sporozide Desinfektion von Handschuhen des Barrieresystems wurde beanstandet [3].
Vom Arzneimittel-GMP zum Device-Rückruf
Regulatorisch wechselt der Fall damit die Spur: Das Warning Letter stammt aus der Arzneimittelaufsicht der FDA und betrifft Verstöße gegen die Gute Herstellungspraxis für Arzneimittel. Bei Spectra wird dieselbe Kochsalzampulle dagegen als Medizinprodukt geführt – als „Saline, vascular access flush“ mit dem Produktcode NGT [2, 3]. Ein GMP-Problem beim Auftragshersteller wird so zum Klasse-I-Device-Rückruf beim Inverkehrbringer.
Eine Kontamination einzelner Spectra-Ampullen ist öffentlich nicht belegt. Wegen geschwärzter Produktangaben lassen sich die Huons-Befunde keinen bestimmten Spectra-Chargen zuordnen. Belegt sind erhebliche Prozess- und Datenintegritätsmängel sowie Zweifel an der Sterilitätssicherung [2, 3].
Die Kaskade reicht bis in die Kits
Spectra lieferte die Ampullen an Hersteller vorkonfektionierter Sets, sogenannter Convenience Kits. Becton Dickinson, AVID Medical und Medical Action Industries mussten daraufhin betroffene Kits und Prozedurtrays korrigieren: Die Kochsalzampullen sollen entfernt und verworfen werden; die übrigen Bestandteile dürfen weiterverwendet werden [4–6]. Bei Medical Action Industries veröffentlichte die FDA zunächst am 21. August einen Early Alert. Am 10. September klassifizierte sie auch die Korrekturmaßnahme als Klasse-I-Rückruf [6]. Bei Epiduralkits verschärft sich das mögliche Schadensbild. Eine Kontamination nahe dem Rückenmark kann nach FDA-Angaben Abszesse verursachen. Entzündungen oder andere Komplikationen in diesem Bereich können Nervenstrukturen schädigen und bis zu Lähmungen führen [5, 6].
Stand: 08.12.2025
Es ist für uns eine Selbstverständlichkeit, dass wir verantwortungsvoll mit Ihren personenbezogenen Daten umgehen. Sofern wir personenbezogene Daten von Ihnen erheben, verarbeiten wir diese unter Beachtung der geltenden Datenschutzvorschriften. Detaillierte Informationen finden Sie in unserer Datenschutzerklärung.
Einwilligung in die Verwendung von Daten zu Werbezwecken
Ich bin damit einverstanden, dass die Vogel Communications Group GmbH & Co. KG, Max-Planckstr. 7-9, 97082 Würzburg einschließlich aller mit ihr im Sinne der §§ 15 ff. AktG verbundenen Unternehmen (im weiteren: Vogel Communications Group) meine E-Mail-Adresse für die Zusendung von redaktionellen Newslettern nutzt. Auflistungen der jeweils zugehörigen Unternehmen können hier abgerufen werden.
Der Newsletterinhalt erstreckt sich dabei auf Produkte und Dienstleistungen aller zuvor genannten Unternehmen, darunter beispielsweise Fachzeitschriften und Fachbücher, Veranstaltungen und Messen sowie veranstaltungsbezogene Produkte und Dienstleistungen, Print- und Digital-Mediaangebote und Services wie weitere (redaktionelle) Newsletter, Gewinnspiele, Lead-Kampagnen, Marktforschung im Online- und Offline-Bereich, fachspezifische Webportale und E-Learning-Angebote. Wenn auch meine persönliche Telefonnummer erhoben wurde, darf diese für die Unterbreitung von Angeboten der vorgenannten Produkte und Dienstleistungen der vorgenannten Unternehmen und Marktforschung genutzt werden.
Meine Einwilligung umfasst zudem die Verarbeitung meiner E-Mail-Adresse und Telefonnummer für den Datenabgleich zu Marketingzwecken mit ausgewählten Werbepartnern wie z.B. LinkedIN, Google und Meta. Hierfür darf die Vogel Communications Group die genannten Daten gehasht an Werbepartner übermitteln, die diese Daten dann nutzen, um feststellen zu können, ob ich ebenfalls Mitglied auf den besagten Werbepartnerportalen bin. Die Vogel Communications Group nutzt diese Funktion zu Zwecken des Retargeting (Upselling, Crossselling und Kundenbindung), der Generierung von sog. Lookalike Audiences zur Neukundengewinnung und als Ausschlussgrundlage für laufende Werbekampagnen. Weitere Informationen kann ich dem Abschnitt „Datenabgleich zu Marketingzwecken“ in der Datenschutzerklärung entnehmen.
Falls ich im Internet auf Portalen der Vogel Communications Group einschließlich deren mit ihr im Sinne der §§ 15 ff. AktG verbundenen Unternehmen geschützte Inhalte abrufe, muss ich mich mit weiteren Daten für den Zugang zu diesen Inhalten registrieren. Im Gegenzug für diesen gebührenlosen Zugang zu redaktionellen Inhalten dürfen meine Daten im Sinne dieser Einwilligung für die hier genannten Zwecke verwendet werden. Dies gilt nicht für den Datenabgleich zu Marketingzwecken.
Recht auf Widerruf
Mir ist bewusst, dass ich diese Einwilligung jederzeit für die Zukunft widerrufen kann. Durch meinen Widerruf wird die Rechtmäßigkeit der aufgrund meiner Einwilligung bis zum Widerruf erfolgten Verarbeitung nicht berührt. Um meinen Widerruf zu erklären, kann ich als eine Möglichkeit das unter https://contact.vogel.de abrufbare Kontaktformular nutzen. Sofern ich einzelne von mir abonnierte Newsletter nicht mehr erhalten möchte, kann ich darüber hinaus auch den am Ende eines Newsletters eingebundenen Abmeldelink anklicken. Weitere Informationen zu meinem Widerrufsrecht und dessen Ausübung sowie zu den Folgen meines Widerrufs finde ich in der Datenschutzerklärung, Abschnitt Redaktionelle Newsletter.
Der Fall zeigt ein Lieferantenrisiko über regulatorische Grenzen hinweg. Ein Analysenzertifikat allein ersetzt keine belastbare Lieferantenqualifizierung. Seit dem 2. Februar 2026 gilt in den USA zudem die neue Quality Management System Regulation (QMSR) für Medizinprodukte; bei Inspektionen darf die FDA nun auch Lieferantenauditberichte einsehen [7].
Quellen
[1] U.S. Food and Drug Administration. Sodium Chloride Flush Recall: Spectra Medical Removes Sodium Chloride Injection USP Ampules. 18.09.2026. [2] U.S. Food and Drug Administration. Class 1 Device Recall Elevaris/Spectra Medical Devices Sodium Chloride Flush. Recall No. Z-2873-2026. 11.08.2026. [3] U.S. Food and Drug Administration, Center for Drug Evaluation and Research. Huons Co., Ltd. – Warning Letter 724650. 15.06.2026. [4] U.S. Food and Drug Administration. Early Alert: Convenience Kit Issue from Becton Dickinson. 18.08.2026. [5] U.S. Food and Drug Administration. Early Alert: Convenience Kit Issue from AVID Medical. 02.09.2026. [6] U.S. Food and Drug Administration. Epidural Kit Correction: Medical Action Industries Issues Correction for Epidural Kits Containing Spectra Medical Devices Lidocaine Ampules. Aktualisiert 10.09.2026; Early Alert vom 21.08.2026. [Seitentitel nennt „Lidocaine Ampules“; der Seiteninhalt behandelt die zurückgerufenen Sodium-Chloride-Ampullen von Spectra.] [7] U.S. Food and Drug Administration. Quality Management System Regulation – Frequently Asked Questions. Aktualisiert 02.02.2026.