Wie schnell folgt ein Instrument der Handbewegung des Operateurs? Was geschieht bei einer Kollision oder einem Systemausfall? Ein neuer FDA-Entwurf beschreibt, welche Prüfungen Hersteller robotisch assistierter Operationssysteme für den US-Marktzugang dokumentieren sollen. Die Empfehlungen reichen von der Gesamtlatenz bis zu klinischen Ergebnissen.
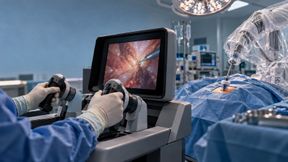
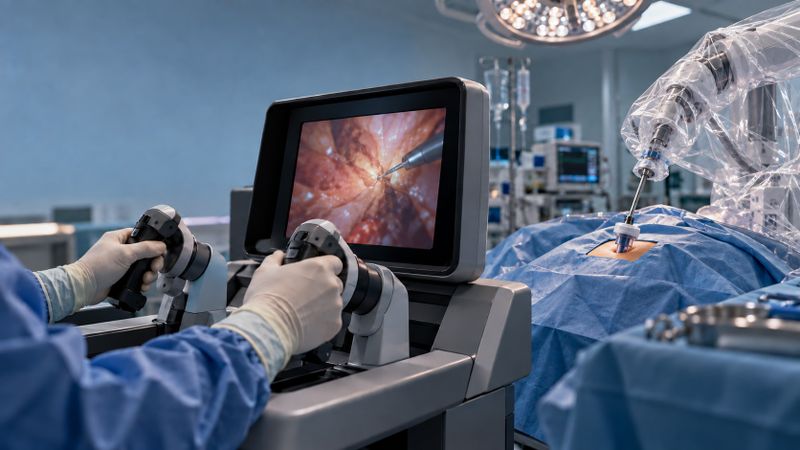
Konsole und steril abgedeckter Roboterarm im selben OP-Saal: Der FDA-Entwurf befasst sich mit lokal gesteuerten Operationsrobotern.
Zwischen dem Handgriff an der Bedienkonsole und dem Bild der Instrumentenbewegung auf dem Bildschirm liegen mehrere Verarbeitungsschritte. Jede Verzögerung kann beeinflussen, wie präzise ein Operateur arbeitet. Diesem Signalweg widmet sich die US-amerikanische Food and Drug Administration (FDA) u. a. in einem 50-seitigen Leitlinienentwurf für robotisch assistierte Operationssysteme. Er wurde am 25. September 2026 veröffentlicht; Stellungnahmen sind bis zum 24. November möglich. Der Entwurf ist noch nicht zur Anwendung bestimmt und rechtlich nicht bindend [1,2].
Erfasst sind softwaregesteuerte Systeme für offene, minimalinvasive oder endoluminal Eingriffe, also Eingriffe durch vorhandene Körperhohlräume. Die Bedienkonsole steht im selben Operationssaal wie die Robotereinheit am Patienten; beide können über Kabel oder Funk verbunden sein. Die Steuerung folgt einem Führungs- und Folgeprinzip (Leader-Follower-Prinzip): Die Bedienperson gibt die Bewegung vor, das Instrument führt sie aus. Unterstützende teilautomatisierte Funktionen sind dabei möglich [1].
Vom Handbefehl bis zum Bild
Die FDA empfiehlt, die Gesamtlatenz (Zeitspanne) zu messen: vom Handbefehl über die Instrumentenbewegung bis zur entsprechenden Bildrückmeldung. Die Prüfungen sollen typische Einsatzbedingungen und ungünstige Betriebszustände einschließlich maximaler Rechenlast abdecken. Zu berücksichtigen sind lineare und rotatorische Bewegungen sowie das Öffnen und Schließen eines Instruments. Einen allgemein gültigen Grenzwert in Millisekunden nennt der Entwurf nicht. Hersteller sollen Grenzen vorab festlegen und klinisch begründen. Für die Latenzprüfung empfiehlt die FDA mindestens drei Systeme; eine kleinere Zahl wäre zu begründen [1].
Auch die Bewegung selbst soll messbar sein. Dazu gehören Auflösung, Positionsgenauigkeit, Wiederholbarkeit und der erreichbare Arbeitsraum von Armen und Instrumenten. Für Genauigkeit, Wiederholbarkeit und Auflösung empfiehlt die Behörde softwaregesteuerte Prüfbewegungen, damit Unterschiede zwischen Bedienpersonen das Ergebnis nicht überlagern. Bei diesen Prüfungen und der Überprüfung des Arbeitsraums nennt sie ebenfalls mindestens drei Systeme oder eine Begründung für weniger Prüfmuster [1].
Was wird gemessen?
Die geeigneten Prüfbedingungen und Akzeptanzgrenzen sind für das jeweilige System festzulegen und zu begründen (s.u.) [1].
Prüfung 1
Messgröße
Gesamtlatenz
Zeit vom Handbefehl bis zur Bildrückmeldung
Sicherheitsstopp
Nachlaufweg des Instruments nach dem Auslösen
Kollision
Bewegung des Instruments beim Anstoß
Notfallzugang
Zeit bis zum sicheren Zugang zum Patienten
Weitere Prüfungen betreffen die Bewegungsskalierung, etwa die Umsetzung einer großen Handbewegung in eine kleinere Instrumentenbewegung, und die Filterung unwillkürlichen Zitterns. Hersteller sollen zudem Singularitäten untersuchen: Armstellungen, in denen bestimmte Bewegungen nicht mehr möglich sind und in deren Nähe die Steuerung schwer beherrschbar werden kann. Bei der Kollisionsprüfung geht es um andere Roboterarme, das Personal, den Patienten, den OP-Tisch und weitere Geräte. Die Instrumentenbewegung soll bei einer Kollision minimal bleiben [1].
Stopp, Ausfall und Patientenzugang
Ausführlich behandelt der Entwurf das Verhalten bei unterbrochenen Verbindungen, Software- und Hardwarefehlern sowie Stromausfällen. Ein Sicherheitsstopp soll Bewegungen und aktive Instrumentenfunktionen innerhalb vorab festgelegter Grenzen beenden, ohne selbst eine unbeabsichtigte Bewegung auszulösen. Zu messen ist u. a., wie weit sich ein Instrument nach dem Auslösen noch bewegt [1].
Bei einem Notfall muss das Team den Patienten rasch erreichen können. Die FDA empfiehlt daher, die Zeit für das Entfernen von Instrumenten oder Roboterteilen zu prüfen [1].
Gesamtsystem und Normen
In die Bewertung des Gesamtsystems bezieht die FDA u. a. kompatible Instrumente, Software, Cybersicherheit, Bilddarstellung, Gebrauchstauglichkeit, Sterilität und die Aufbereitung wiederverwendbarer Teile ein. Der Hersteller soll ein Schulungsprogramm entwickeln und validieren, das Operateure, Assistenz und OP-Pflege auf ihre jeweiligen Aufgaben vorbereitet. Für Greif- und Schneidfunktionen der Instrumente empfiehlt die FDA Stichprobenumfänge, mit denen sich 95 Prozent Zuverlässigkeit bei 95 Prozent Konfidenz nachweisen lassen; eine begründete Abweichung ist möglich [1].
Für europäische Hersteller besonders greifbar ist der Normenbezug: Bei elektrischer Sicherheit und elektromagnetischer Verträglichkeit verweist die FDA ausdrücklich auf IEC 80601-2-77. Die internationale Norm behandelt die grundlegende Sicherheit und wesentliche Leistungsmerkmale robotisch assistierter Chirurgie-Geräte. Sie bietet damit einen technischen Anknüpfungspunkt für Entwickler, die auch den US-Markt im Blick haben. Der FDA-Entwurf schafft keine neuen Pflichten nach der europäischen Medizinprodukteverordnung [1].
Stand: 08.12.2025
Es ist für uns eine Selbstverständlichkeit, dass wir verantwortungsvoll mit Ihren personenbezogenen Daten umgehen. Sofern wir personenbezogene Daten von Ihnen erheben, verarbeiten wir diese unter Beachtung der geltenden Datenschutzvorschriften. Detaillierte Informationen finden Sie in unserer Datenschutzerklärung.
Einwilligung in die Verwendung von Daten zu Werbezwecken
Ich bin damit einverstanden, dass die Vogel Communications Group GmbH & Co. KG, Max-Planckstr. 7-9, 97082 Würzburg einschließlich aller mit ihr im Sinne der §§ 15 ff. AktG verbundenen Unternehmen (im weiteren: Vogel Communications Group) meine E-Mail-Adresse für die Zusendung von redaktionellen Newslettern nutzt. Auflistungen der jeweils zugehörigen Unternehmen können hier abgerufen werden.
Der Newsletterinhalt erstreckt sich dabei auf Produkte und Dienstleistungen aller zuvor genannten Unternehmen, darunter beispielsweise Fachzeitschriften und Fachbücher, Veranstaltungen und Messen sowie veranstaltungsbezogene Produkte und Dienstleistungen, Print- und Digital-Mediaangebote und Services wie weitere (redaktionelle) Newsletter, Gewinnspiele, Lead-Kampagnen, Marktforschung im Online- und Offline-Bereich, fachspezifische Webportale und E-Learning-Angebote. Wenn auch meine persönliche Telefonnummer erhoben wurde, darf diese für die Unterbreitung von Angeboten der vorgenannten Produkte und Dienstleistungen der vorgenannten Unternehmen und Marktforschung genutzt werden.
Meine Einwilligung umfasst zudem die Verarbeitung meiner E-Mail-Adresse und Telefonnummer für den Datenabgleich zu Marketingzwecken mit ausgewählten Werbepartnern wie z.B. LinkedIN, Google und Meta. Hierfür darf die Vogel Communications Group die genannten Daten gehasht an Werbepartner übermitteln, die diese Daten dann nutzen, um feststellen zu können, ob ich ebenfalls Mitglied auf den besagten Werbepartnerportalen bin. Die Vogel Communications Group nutzt diese Funktion zu Zwecken des Retargeting (Upselling, Crossselling und Kundenbindung), der Generierung von sog. Lookalike Audiences zur Neukundengewinnung und als Ausschlussgrundlage für laufende Werbekampagnen. Weitere Informationen kann ich dem Abschnitt „Datenabgleich zu Marketingzwecken“ in der Datenschutzerklärung entnehmen.
Falls ich im Internet auf Portalen der Vogel Communications Group einschließlich deren mit ihr im Sinne der §§ 15 ff. AktG verbundenen Unternehmen geschützte Inhalte abrufe, muss ich mich mit weiteren Daten für den Zugang zu diesen Inhalten registrieren. Im Gegenzug für diesen gebührenlosen Zugang zu redaktionellen Inhalten dürfen meine Daten im Sinne dieser Einwilligung für die hier genannten Zwecke verwendet werden. Dies gilt nicht für den Datenabgleich zu Marketingzwecken.
Recht auf Widerruf
Mir ist bewusst, dass ich diese Einwilligung jederzeit für die Zukunft widerrufen kann. Durch meinen Widerruf wird die Rechtmäßigkeit der aufgrund meiner Einwilligung bis zum Widerruf erfolgten Verarbeitung nicht berührt. Um meinen Widerruf zu erklären, kann ich als eine Möglichkeit das unter https://contact.vogel.de abrufbare Kontaktformular nutzen. Sofern ich einzelne von mir abonnierte Newsletter nicht mehr erhalten möchte, kann ich darüber hinaus auch den am Ende eines Newsletters eingebundenen Abmeldelink anklicken. Weitere Informationen zu meinem Widerrufsrecht und dessen Ausübung sowie zu den Folgen meines Widerrufs finde ich in der Datenschutzerklärung, Abschnitt Redaktionelle Newsletter.
Klinische Daten und Grenzen des Entwurfs
Bei neuen, in den USA noch nicht für den Markt freigegebenen Systemen sind laut FDA häufig klinische Daten nötig. Als Messgrößen nennt sie u. a. Operationsdauer, Blutverlust und Transfusionen, den Wechsel zu einem anderen Operationsverfahren, unerwünschte Ereignisse, erneute Eingriffe und Sterblichkeit. Daten können je nach Fragestellung aus Studien, der Versorgungspraxis oder der Fachliteratur stammen [1].
Soll ein System für mehrere Eingriffsarten freigegeben werden, können Daten einer besonders komplexen und risikoreichen Referenzoperation unter bestimmten Bedingungen auch einfachere, vergleichbare Eingriffe desselben Fachgebiets stützen. Für eine Freigabe, die ein ganzes Fachgebiet umfasst, soll die Bewertung dagegen die gesamte Bandbreite relevanter resezierender und rekonstruktiver Schritte in der betroffenen Körperregion erfassen [1].
Reine Planungssysteme und stereotaktische Systeme behandelt der Entwurf nicht. Ebenfalls ausgenommen sind katheterbasierte Interventionsroboter, etwa für Eingriffe über Blutgefäße, Systeme mit einer Bedienkonsole außerhalb desselben OP-Saals sowie Roboter, die wesentliche Operationsschritte eigenständig ausführen. Einzelne technische Empfehlungen können für solche Systeme dennoch relevant sein [1].
Quellen
[1] U.S. Food and Drug Administration. Robotically-Assisted Surgical Devices—Premarket Submissions: Draft Guidance for Industry and Food and Drug Administration Staff [Internet]. Silver Spring (MD): FDA; 2026 Sep 25 [zitiert 26. Sep. 2026]. Dokumentnummer GUI01500081. Verfügbar unter: https://www.fda.gov/media/194987/download [2] U.S. Food and Drug Administration. Robotically-Assisted Surgical Devices—Premarket Submissions; Draft Guidance for Industry and Food and Drug Administration Staff; Availability. Fed Regist [Internet]. 2026 Sep 25 [zitiert 26. Sep. 2026];91:60967-8. Docket No. FDA-2026-N-9505. Verfügbar unter: https://www.federalregister.gov/d/2026-19704