Das Vereinigte Königreich will KI-Medizinprodukte künftig stärker über ihren gesamten Lebenszyklus überwachen. Die britische Arzneimittel- und Medizinproduktebehörde MHRA bereitet Regeln für Modelländerungen vor und untersucht, wie sich die Leistung von KI-Systemen im klinischen Alltag kontrollieren lässt. Für deutsche Hersteller mit britischem Geschäft könnten zusätzliche Anforderungen entstehen. Auch die EU arbeitet an neuen Vorschriften.
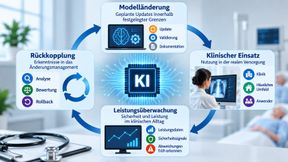
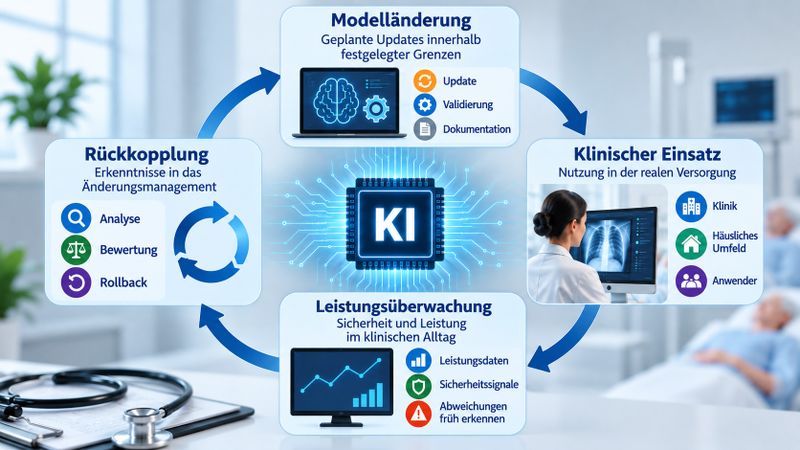
Ändern, einsetzen, überwachen, nachsteuern: Nach britischen Plänen soll die Aufsicht über KI-Medizinprodukte künftig als Regelkreis funktionieren.
(Bild: Redaktion Devicemed; KI-generiert)
Ein KI-System kann bei seiner ersten Prüfung zuverlässig arbeiten und später dennoch andere Ergebnisse liefern. Dafür muss es sich nicht einmal selbst verändern. Schon neue Patientengruppen, andere Bildgebungsgeräte oder veränderte Datenformate können seine Leistungsfähigkeit beeinflussen. Kommen regelmäßige Modellupdates hinzu, wird die Überwachung anspruchsvoller.
Das Vereinigte Königreich (UK) will diesen Besonderheiten künftig stärker Rechnung tragen. Am 6. Oktober 2026 hat die Regierung sämtliche 44 Empfehlungen einer unabhängigen Expertenkommission angenommen, die die Medicines and Healthcare products Regulatory Agency (MHRA) im September 2025 eingesetzt hatte. Die Regierung räumt dabei ausdrücklich ein, dass die geltenden britischen Medizinprodukteregeln aus dem Jahr 2002 den Anforderungen der KI-Technologie nicht mehr gerecht werden. Geplant sind u. a. eine neue risikobasierte Klassifizierung von Software, Regeln für Modelländerungen und eine stärkere Überwachung nach dem Inverkehrbringen [1].
Änderungen innerhalb festgelegter Grenzen
Eine zentrale Rolle sollen sogenannte Predetermined Change Control Plans (PCCP) spielen. Darin beschreiben Hersteller vorab, welche Änderungen an einem KI-System zulässig sein sollen, innerhalb welcher Grenzen sie erfolgen dürfen und wie ihre Auswirkungen geprüft werden.
Die MHRA erwägt einen Ansatz, der nicht nur einzelne Änderungen im Voraus festlegt, sondern auch zulässige Änderungsbereiche definiert. Das könnte insbesondere für adaptive KI-Systeme relevant werden, die sich anhand neuer Daten weiterentwickeln. Die medizinische Zweckbestimmung des Produkts soll dabei erhalten bleiben. Einen entsprechenden Leitfadenentwurf will die Behörde bis Dezember 2026 zur öffentlichen Kommentierung vorlegen [1].
Leistung im klinischen Alltag prüfen
Parallel hat die MHRA die dritte Phase ihres regulatorischen Testprogramms AI Airlock eröffnet. Im Mittelpunkt steht die Post-Market Surveillance (PMS), also die systematische Überwachung von Medizinprodukten nach dem Inverkehrbringen. Untersucht werden soll, wie sich die Sicherheit und Leistungsfähigkeit von KI-Systemen unter realen Einsatzbedingungen beurteilen lässt [2].
Dabei spielen auch die IT-Infrastruktur einer Einrichtung, die Qualität der Eingangsdaten, klinische Arbeitsabläufe und die Interaktion mit Anwendern eine Rolle. Ebenso relevant sind Anwendungen im häuslichen Umfeld, in denen medizinisches Fachpersonal nur eingeschränkt eingreifen kann. Nach Vorstellung der MHRA sollen Hersteller klare Kriterien entwickeln, wann auf Leistungs- und Sicherheitssignale reagiert werden muss. Dazu gehören auch die Kommunikation von Softwareupdates und die mögliche Rückkehr zu einer früheren Version [2].
Auch Basismodelle und Versionen im Blick
Die geplante Reform reicht über das eigentliche KI-Modell hinaus. Die MHRA will Abhängigkeiten von allgemeinen KI-Basismodellen und die Cybersicherheit stärker berücksichtigen. Zudem soll die eindeutige Produktidentifikation (Unique Device Identification, UDI) mit einer nachvollziehbaren Versionskontrolle verknüpft werden. Die Behörde will darauf hinwirken, dass sich die bei einer Behandlung eingesetzte Softwareversion auch anhand der elektronischen Patientenakte feststellen lässt [1].
Eine Konsultation zur Qualifizierung und risikobasierten Klassifizierung von Software will die MHRA bis Frühjahr 2027 starten. Für denselben Zeitraum ist ein umfassender Umsetzungsplan mit Zeitplan angekündigt. Neue verbindliche Anforderungen ergeben sich aus der Regierungsantwort zunächst nicht [1].
Vier Bausteine für veränderliche KI
Predetermined Change Control Plan (PCCP): Beschreibt geplante Änderungen eines KI-Medizinprodukts, deren zulässigen Umfang und die erforderlichen Prüfverfahren. Ziel ist es, bestimmte Änderungen innerhalb vorab bewerteter Grenzen zu ermöglichen. Modellversion: Kennzeichnet einen definierten Entwicklungsstand des KI-Systems. Eine nachvollziehbare Versionskontrolle erleichtert es, veränderte Ergebnisse zuzuordnen und Fehlerursachen zu untersuchen. Rollback: Rückkehr zu einer früheren Software- oder Modellversion, etwa wenn nach einem Update Probleme auftreten. Auch diese Rückkehr muss technisch beherrschbar und hinsichtlich ihrer Risiken bewertet sein. Post-Market Surveillance (PMS): Systematische Erfassung und Auswertung von Informationen über ein Medizinprodukt nach dem Inverkehrbringen. Bei KI-Systemen können dazu auch Veränderungen der diagnostischen Leistung unter realen Einsatzbedingungen gehören.
Was bedeutet das für deutsche Hersteller?
Für deutsche Hersteller mit Geschäft in Großbritannien könnten die Reformpläne zusätzliche Anforderungen mit sich bringen. Noch ist offen, wie die geplanten Regeln für Modelländerungen, Versionskontrolle und Marktüberwachung auf CE-gekennzeichnete Produkte angewendet werden. Die MHRA hatte bis April 2026 darüber konsultiert, ob Medizinprodukte, die der MDR oder der IVDR entsprechen, in Großbritannien künftig unbefristet anerkannt werden sollen. Wie diese mögliche Anerkennung mit den geplanten KI-spezifischen Anforderungen zusammenspielt, ist bislang nicht geklärt [3].
Auch die EU arbeitet an neuen Regeln. Der Vorschlag der EU-Kommission zur Überarbeitung von MDR und IVDR vom Dezember 2025 sieht ebenfalls vorab festgelegte Änderungspläne vor, ist aber noch nicht beschlossen. Die Hochrisikoanforderungen der EU-KI-Verordnung für Medizinprodukte nach Artikel 6 Absatz 1 und Anhang I gelten nach derzeitigem Stand ab dem 2. August 2028 [4,5].
Stand: 08.12.2025
Es ist für uns eine Selbstverständlichkeit, dass wir verantwortungsvoll mit Ihren personenbezogenen Daten umgehen. Sofern wir personenbezogene Daten von Ihnen erheben, verarbeiten wir diese unter Beachtung der geltenden Datenschutzvorschriften. Detaillierte Informationen finden Sie in unserer Datenschutzerklärung.
Einwilligung in die Verwendung von Daten zu Werbezwecken
Ich bin damit einverstanden, dass die Vogel Communications Group GmbH & Co. KG, Max-Planckstr. 7-9, 97082 Würzburg einschließlich aller mit ihr im Sinne der §§ 15 ff. AktG verbundenen Unternehmen (im weiteren: Vogel Communications Group) meine E-Mail-Adresse für die Zusendung von redaktionellen Newslettern nutzt. Auflistungen der jeweils zugehörigen Unternehmen können hier abgerufen werden.
Der Newsletterinhalt erstreckt sich dabei auf Produkte und Dienstleistungen aller zuvor genannten Unternehmen, darunter beispielsweise Fachzeitschriften und Fachbücher, Veranstaltungen und Messen sowie veranstaltungsbezogene Produkte und Dienstleistungen, Print- und Digital-Mediaangebote und Services wie weitere (redaktionelle) Newsletter, Gewinnspiele, Lead-Kampagnen, Marktforschung im Online- und Offline-Bereich, fachspezifische Webportale und E-Learning-Angebote. Wenn auch meine persönliche Telefonnummer erhoben wurde, darf diese für die Unterbreitung von Angeboten der vorgenannten Produkte und Dienstleistungen der vorgenannten Unternehmen und Marktforschung genutzt werden.
Meine Einwilligung umfasst zudem die Verarbeitung meiner E-Mail-Adresse und Telefonnummer für den Datenabgleich zu Marketingzwecken mit ausgewählten Werbepartnern wie z.B. LinkedIN, Google und Meta. Hierfür darf die Vogel Communications Group die genannten Daten gehasht an Werbepartner übermitteln, die diese Daten dann nutzen, um feststellen zu können, ob ich ebenfalls Mitglied auf den besagten Werbepartnerportalen bin. Die Vogel Communications Group nutzt diese Funktion zu Zwecken des Retargeting (Upselling, Crossselling und Kundenbindung), der Generierung von sog. Lookalike Audiences zur Neukundengewinnung und als Ausschlussgrundlage für laufende Werbekampagnen. Weitere Informationen kann ich dem Abschnitt „Datenabgleich zu Marketingzwecken“ in der Datenschutzerklärung entnehmen.
Falls ich im Internet auf Portalen der Vogel Communications Group einschließlich deren mit ihr im Sinne der §§ 15 ff. AktG verbundenen Unternehmen geschützte Inhalte abrufe, muss ich mich mit weiteren Daten für den Zugang zu diesen Inhalten registrieren. Im Gegenzug für diesen gebührenlosen Zugang zu redaktionellen Inhalten dürfen meine Daten im Sinne dieser Einwilligung für die hier genannten Zwecke verwendet werden. Dies gilt nicht für den Datenabgleich zu Marketingzwecken.
Recht auf Widerruf
Mir ist bewusst, dass ich diese Einwilligung jederzeit für die Zukunft widerrufen kann. Durch meinen Widerruf wird die Rechtmäßigkeit der aufgrund meiner Einwilligung bis zum Widerruf erfolgten Verarbeitung nicht berührt. Um meinen Widerruf zu erklären, kann ich als eine Möglichkeit das unter https://contact.vogel.de abrufbare Kontaktformular nutzen. Sofern ich einzelne von mir abonnierte Newsletter nicht mehr erhalten möchte, kann ich darüber hinaus auch den am Ende eines Newsletters eingebundenen Abmeldelink anklicken. Weitere Informationen zu meinem Widerrufsrecht und dessen Ausübung sowie zu den Folgen meines Widerrufs finde ich in der Datenschutzerklärung, Abschnitt Redaktionelle Newsletter.
Die britischen Reformpläne ändern unmittelbar nichts am EU-Recht. Auch innerhalb des Vereinigten Königreichs bestehen Unterschiede: Während England, Schottland und Wales dem britischen Medizinprodukterecht unterliegen, gelten in Nordirland weiterhin die EU-Verordnungen MDR und IVDR [6].
Quellen
[1] Medicines and Healthcare products Regulatory Agency (MHRA). Government Response to the National Commission’s Recommendations on the Regulation of AI in Healthcare [Internet]. London: MHRA; 6. Oktober 2026 [Zugriff: 9. Oktober 2026]. Verfügbar unter:https://www.gov.uk/government/publications/government-response-to-the-national-commissions-recommendations-on-the-regulation-of-ai-in-healthcare/government-response-to-the-national-commissions-recommendations-on-the-regulation-of-ai-in-healthcare [2] Medicines and Healthcare products Regulatory Agency (MHRA). AI Airlock Phase 3 application [Internet]. London: MHRA; 6. Oktober 2026 [Zugriff: 9. Oktober 2026]. Verfügbar unter: https://www.gov.uk/government/publications/ai-airlock-phase-3-application [3] Medicines and Healthcare products Regulatory Agency (MHRA). Medical devices regulations: targeted consultation on the indefinite recognition of CE marked devices [Internet]. London: MHRA; 16. Februar 2026, aktualisiert am 19. März 2026 [Zugriff: 9. Oktober 2026]. Verfügbar unter: https://www.gov.uk/government/consultations/medical-devices-regulations-targeted-consultation-on-the-indefinite-recognition-of-ce-marked-devices [4] Europäische Kommission. Vorschlag für eine Verordnung des Europäischen Parlaments und des Rates zur Änderung der Verordnungen (EU) 2017/745 und (EU) 2017/746 zwecks Vereinfachung der Vorschriften über Medizinprodukte und In-vitro-Diagnostika und Reduzierung des mit ihnen verbundenen Aufwands sowie zur Änderung der Verordnung (EU) 2022/123 hinsichtlich der Unterstützung der Expertengremien für Medizinprodukte durch die Europäische Arzneimittel-Agentur und zur Änderung der Verordnung (EU) 2024/1689 hinsichtlich der in ihrem Anhang I enthaltenen Liste der Harmonisierungsrechtsvorschriften der Union [Internet]. COM(2025) 1023 final. Straßburg: Europäische Kommission; 16. Dezember 2025 [Zugriff: 9. Oktober 2026]. Verfügbar unter: https://eur-lex.europa.eu/legal-content/DE/TXT/?uri=CELEX:52025PC1023 [5] Europäisches Parlament und Rat der Europäischen Union. Verordnung (EU) 2026/1744 vom 8. Juli 2026 zur Änderung der Verordnungen (EU) 2024/1689, (EU) 2018/1139 und (EU) 2023/1230 im Hinblick auf die Vereinfachung der Umsetzung harmonisierter Vorschriften für künstliche Intelligenz (Digital-Omnibus-Verordnung zur KI). Amtsblatt der Europäischen Union [Internet]. 2026;L:2026/1744. Veröffentlicht am 24. Juli 2026 [Zugriff: 9. Oktober 2026]. Verfügbar unter: https://eur-lex.europa.eu/legal-content/DE/TXT/?uri=CELEX:32026R1744 [6] Medicines and Healthcare products Regulatory Agency (MHRA). Regulating medical devices in the UK [Internet]. London: MHRA; 31. Dezember 2020, aktualisiert am 20. Februar 2026 [Zugriff: 9. Oktober 2026]. Abschnitt: Regulation of medical devices in Northern Ireland. Verfügbar unter: https://www.gov.uk/guidance/regulating-medical-devices-in-the-uk